¿Qué es la hiperoxaluria?

Hiper

(demasiado)

oxálico

(oxalato)

uria

(en la orina)

La hiperoxaluria es una afección en la que hay un exceso de oxalato en la orina. El oxalato es una sustancia química natural del organismo y también se encuentra en ciertos tipos de alimentos. Sin embargo, un exceso de oxalato en el organismo puede provocar problemas graves. Los niveles elevados de oxalato son tóxicos porque el cuerpo no puede descomponerlo y este se acumula en los riñones, lo que puede provocar cálculos renales. La salud a largo plazo de los riñones depende del diagnóstico precoz y del tratamiento inmediato de la hiperoxaluria.

¿Existen diferentes tipos de hiperoxaluria?

Hay varios tipos:

Hiperoxaluria primaria

La hiperoxaluria primaria (PH) es una enfermedad genética, es decir, se padece desde el nacimiento. Puede manifestarse a cualquier edad y en cualquier momento. La PH suele estar infradiagnosticada y a menudo se diagnostica erróneamente. La aparición recurrente de cálculos renales en adultos o la presencia de cualquier cálculo renal en un niño suele ser el síntoma más común de que se pueda padecer PH. Visita nuestra página aquí.

Hiperoxaluria entérica

La hiperoxaluria entérica (HE) es una afección médica provocada por una mayor absorción de oxalato procedente de los alimentos en el tracto digestivo (también denominado intestino). Está causada por diversas afecciones subyacentes que afectan al intestino, como las enfermedades inflamatorias intestinales (EII), entre ellas la enfermedad de Crohn, así como trastornos de malabsorción como la enfermedad celíaca, la fibrosis quística y la pancreatitis crónica. Algunas cirugías para la pérdida de peso, como el bypass gástrico en Y de Roux, también pueden aumentar el riesgo de desarrollar EH. Visite nuestra página aquí. 

Hiperoxaluria alimentaria 

La hiperoxaluria alimentaria se debe al consumo de grandes cantidades de alimentos con alto contenido en oxalato. 

Hiperoxaluria IDIOPÁTICA (DE ORIGEN DESCONOCIDO) 

La hiperoxaluria idiopática es un tipo de hiperoxaluria cuya causa se desconoce. Esto significa que el cuerpo produce o absorbe una cantidad excesiva de oxalato, lo que puede provocar problemas como cálculos renales y trastornos del tracto urinario.

¿Qué causa la hiperoxaluria primaria (PH)?

La PH es un grupo de enfermedades hepáticas genéticas poco frecuentes que pueden dañar los riñones. Normalmente, el hígado produce unas proteínas, llamadas enzimas, que evitan que el organismo genere un exceso de oxalato. En la PH, el hígado no produce suficiente cantidad de esta enzima, o bien la enzima no funciona correctamente.

PH1

Mutación genética del gen AGXT (
)

AGXT
: deficiencia enzimática

PH2

Mutación genética del gen GRHPR (
)

Deficiencia de la enzima GR/HPR

PH3

Mutación genética del gen HOGA1

Deficiencia de la enzima HOGA1 (
)
Síntomas

Aunque los cálculos renales son el síntoma más frecuente y, a menudo, el primero de la hiperoxaluria, no todas las personas que padecen esta afección desarrollarán cálculos renales. Si presenta los signos y síntomas que se indican a continuación, debería someterse a pruebas adicionales para determinar la causa, ya que podría tratarse de hiperoxaluria:

  • Niveles elevados de oxalato
  • Infección del tracto urinario
  • Sangre en la orina
  • Cálculos renales en la infancia, aunque solo haya sido uno
  • Retraso en el crecimiento (no crecer adecuadamente durante la primera infancia)
  • Cálculos renales recurrentes
  • Nefrocalcinosis (presencia de cristales en el tejido renal)
  • Insuficiencia renal

Manifestaciones en las diferentes etapas de la vida

Infancia Infancia/Adolescencia/Edad adulta
Aumento de peso insuficiente Cálculos renales múltiples
Formación de cálculos renales Cálculos renales en fase avanzada (incluida la insuficiencia renal)
Insuficiencia renal terminal en fase temprana Disfunción multiorgánica

Prevalencia de la hiperoxaluria

Aproximadamente entre 1 y 3 de cada millón de personas padecen hiperoxaluria primaria (PH). El tipo 1 es la forma más frecuente y representa aproximadamente el 80 % de los casos. Los tipos 2 y 3 representan cada uno alrededor del 10 % de los casos.

Se ha estimado que la prevalencia de la hiperoxaluria entérica (HE) oscila entre el 5 % y el 24 % de todos los pacientes con enfermedades gastrointestinales asociadas a malabsorción. La EH es una complicación frecuente de las enfermedades inflamatorias intestinales (EII), la resección ileal y el bypass gástrico en Y de Roux (RYGB), y es bien sabido que provoca cálculos renales y nefrocalcinosis. La EH también puede contribuir a la enfermedad renal crónica (ERC) y a la insuficiencia renal.

Gráfico de prevalencia EH

Heredidad y genética

El ADN es el material genético que se transmite de generación en generación. Contiene instrucciones que ayudan al cuerpo a crecer, desarrollarse y funcionar correctamente. Estas instrucciones se utilizan para producir proteínas, cada una de las cuales desempeña una función específica en el organismo.

Un trastorno genético se produce cuando se produce un cambio —denominado variante patógena— en el ADN de una persona. Es como un «error ortográfico» en el código genético que afecta a la forma en que se produce o funciona una proteína importante.

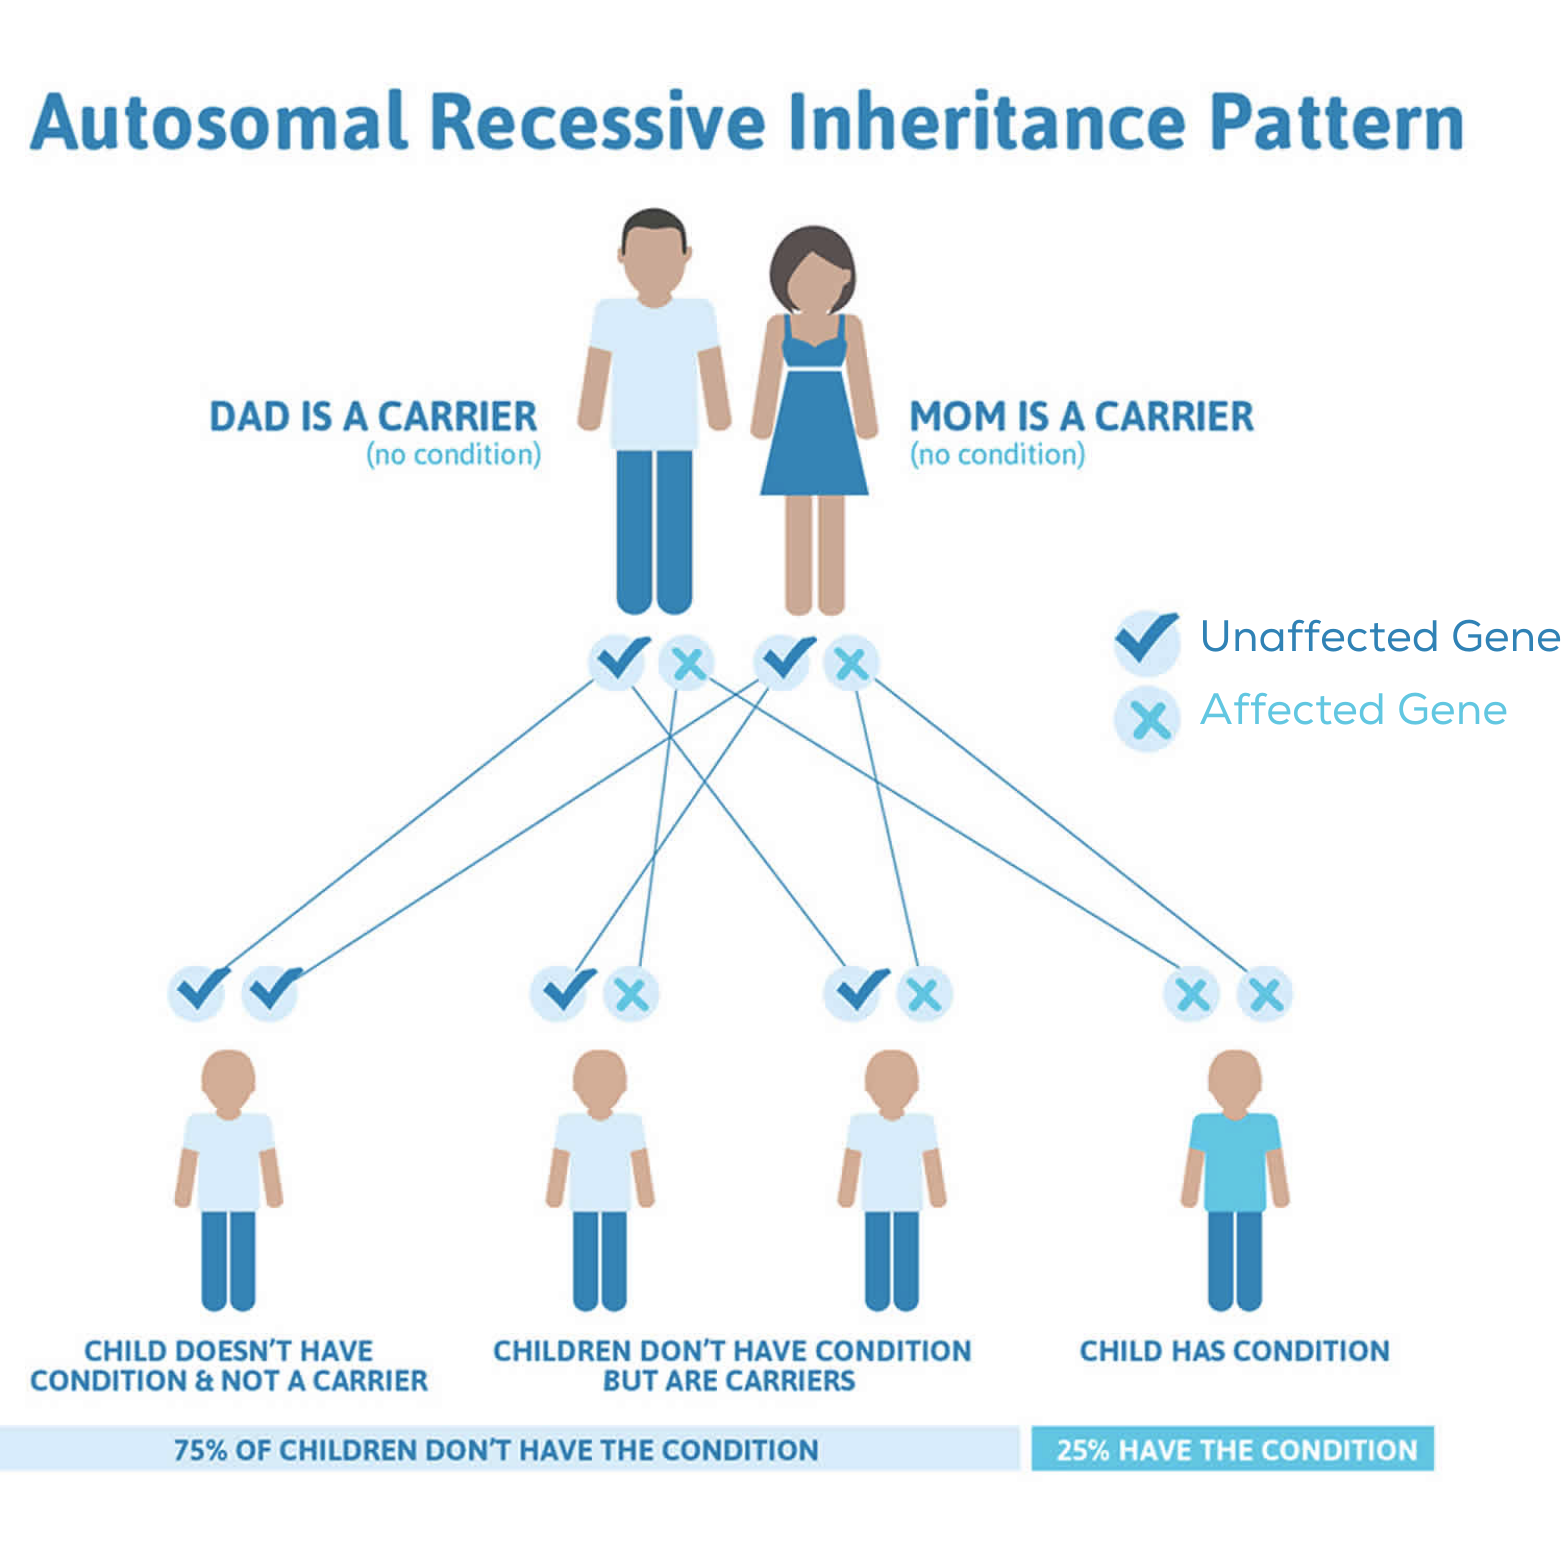
Cada uno de nosotros tiene dos copias de cada gen: una heredada de cada progenitor. La hiperoxaluria primaria (PH) se hereda siguiendo un patrón autosómico recesivo, lo que significa que, para que una persona se vea afectada, debe heredar una variante patógena en el mismo gen de ambos progenitores (portadores).

Los cambios genéticos que causan la HP afectan a la forma en que el organismo produce una de las tres proteínas específicas, unas enzimas que se producen principalmente en el hígado. Estos cambios dan lugar a los tres tipos de HP: HP1, HP2 y HP3.

Opciones terapéuticas actuales y futuras

El tratamiento de los pacientes con cualquier tipo de hiperoxaluria consiste en una ingesta diaria de grandes cantidades de líquido y en intervenciones quirúrgicas para extirpar los cálculos renales recurrentes. Las formas no tratadas de la enfermedad provocan un daño renal progresivo y otras complicaciones sistémicas. Los pacientes con enfermedad renal avanzada pueden necesitar diálisis intensiva para ayudar a filtrar los productos de desecho, incluido el oxalato, de la sangre, y pueden requerir un trasplante de riñón o un trasplante combinado de hígado y riñón, un procedimiento invasivo asociado a resultados de alto riesgo y a una inmunosupresión de por vida.

En la actualidad, existen dos tratamientos aprobados para los pacientes con PH1. Es alentador que haya tratamientos disponibles para quienes padecen PH1, pero aún queda mucho por hacer. La OHF sigue trabajando con gran energía y entusiasmo para encontrar tratamientos eficaces y una cura para todos los pacientes que padecen hiperoxaluria primaria y entérica. Para obtener más información sobre el tratamiento aprobado y los ensayos clínicos en curso, visite el sitio web de la OHF.